指定難病コルネリア・デ・ランゲ症候群の特徴と原因|寿命や療育支援を徹底解説
医療や福祉の現場において正しい理解と認知の向上が求められている「コルネリア・デ・ランゲ症候群(Cornelia de Lange Syndrome: CdLS)」。メディアやSNSで当事者家族の発信が注目を集めたことで、その実態やケアに関心を寄せる方が増えています。 (あわせて読みたい:生麹と乾燥麹の違いを徹底比較!風味・酵素力と失敗しない使い分け)
この疾患は、出生時からの特徴的な顔貌や成長障害、知的発達の遅れを主徴とする先天性の希少疾患です。国の指定難病(指定難病284)にも認定されており、医療的ケアや早期からの療育体制の構築が重視されています。遺伝子レベルでの解明が進む最新の知見とともに、具体的な特徴や経過、サポートの実情を詳しく紐解いていきます。
📌 【この記事の重要ポイントまとめ】
- 要点1:コルネリア・デ・ランゲ症候群は国の指定難病であり、特徴的な顔貌や顕著な低身長・小頭症などの成長障害を伴う先天性疾患。
- 要点2:発症の主因はNIPBL遺伝子などの変異であり、染色体の構造維持や転写調節に関わるコヒーシン複合体の機能異常が影響。
- 要点3:心臓や消化器などの合併症管理と早期療育の普及により成人期を迎えるケースが多く、生涯を通じた支援体制の重要性が高まっている。
【疾患概要】指定難病としてのコルネリア・デ・ランゲ症候群とは
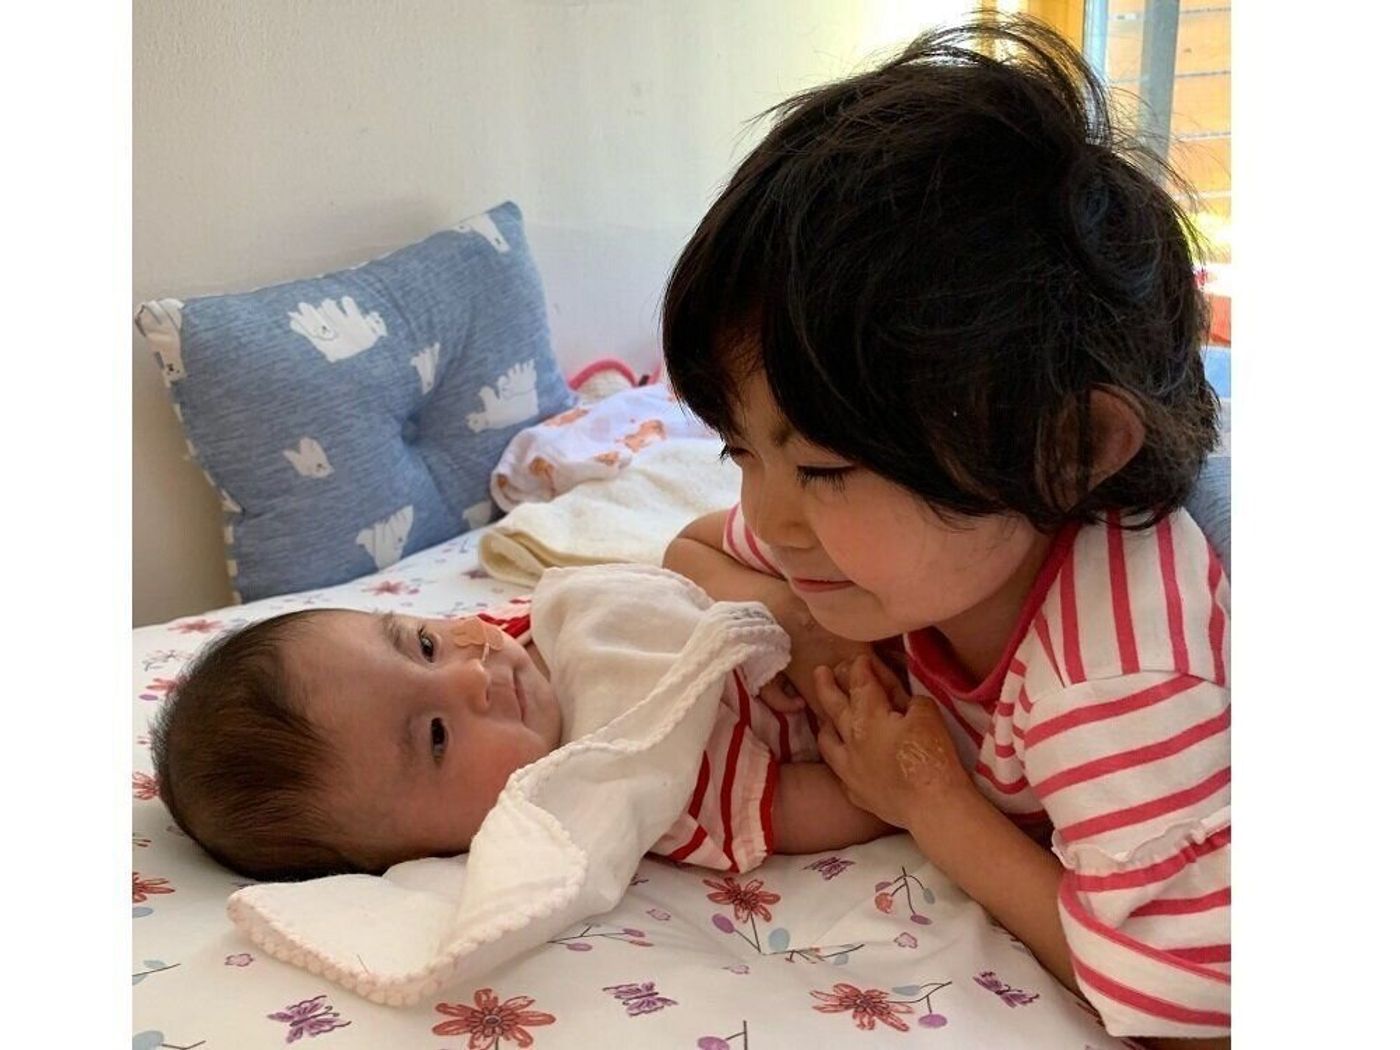
コルネリア・デ・ランゲ症候群は、1933年にオランダの小児科医コルネリア・デ・ランゲによって報告された先天異常症候群です。日本国内では厚生労働省により指定難病284として登録されており、医療費助成の対象となっています。
発症頻度はおよそ1万〜3万人に1人と推計されており、男女差なく発症します。症状の重症度には非常に幅広い個人差(スペクトラム)が存在し、乳幼児期から顕著な発達遅滞や四肢奇形を認める重症例から、軽微な特徴にとどまり学童期以降に確定診断へ至る軽症例までさまざまです。
近年は遺伝学的検査の進歩により、臨床症状だけでは判断が難しかった軽度なケースでも正確な診断が下りる事例が増えています。
【特徴と顔貌】つながり眉や長いまつげなど特徴的な外見と成長障害の実態

コルネリア・デ・ランゲ症候群の最も大きな臨床的特徴の一つが、一見して判別しやすい独特の顔貌(Facial Gestalt)です。具体的には以下のような所見が挙げられます。
- 左右がつながった濃い眉(癒合眉・Synophrys)と長く美しいまつ毛
- 低い鼻根部と前向きの鼻孔(上向きの小さな鼻)
- 薄い上口唇と下向きに弯曲した口角(への字口)
- 長い人中(鼻の下の溝)および低位付着耳
- 小頭症および前頭部の多毛傾向
外見上の特徴に加え、胎児期からの重度な子宮内胎児発育遅延(IUGR)が高頻度でみられます。出生後も著しい低身長や体重増加不良といった成長障害が継続し、標準的な成長曲線から大きく外れることが一般的です。
また、上肢の異常(手足の指の欠損、前腕短縮、小指内弯など)を伴うことも多く、これらは疾患の重症度を測る重要な臨床指標となっています。
【発症原因】NIPBL遺伝子変異とコヒーシン複合体の異常メカニズム

コルネリア・デ・ランゲ症候群の発症メカニズムは、染色体の分配や遺伝子の発現制御を担う「コヒーシン複合体」に関連する遺伝子の異常であることが判明しています。
代表的な原因遺伝子として最も頻度が高いのがNIPBL遺伝子であり、全体の約60〜70%を占めます。その他にも、SMC1A、SMC3、RAD21、HDAC8、BRD4、ANKRD11といった遺伝子の変異が報告されています。
これらの遺伝子は細胞分裂時の染色体維持だけでなく、胎児期における多様な組織の発生・形態形成の遺伝子スイッチを適切にコントロールする役割を果たしています。ここに変異が生じることで、全身の多系統にわたる発達障害が引き起こされます。
大部分のケースは家族歴のない突然変異(新生変異)によって孤発性に発症するため、両親のどちらかに原因があるわけではありません。次子再発率は一般的に1〜2%程度と低く見積もられています。
【診断基準と合併症】心疾患から消化器トラブルまで見落とせない初期サイン
診断は、国際的な臨床診断基準(顔貌スコア、成長障害、知的発達遅滞、四肢異常など)に基づいてスコアリングされ、確定診断のために次世代シーケンサー等を用いた遺伝子検査が実施されます。
全身管理において特に警戒が必要となるのが、多岐にわたる合併症の存在です。 (あわせて読みたい:お車代の正しい書き方と完全マナー|封筒選びから中袋・相場まで徹底解説)
- 消化器系合併症:胃食道逆流症(GERD)が極めて多く、難治性の嘔吐や誤嚥性肺炎、慢性的な胸焼けによる不機嫌・自傷行為の引き金になります。腸回転異常症や幽門狭窄症の合併にも注意が必要です。
- 循環器系合併症:心室中隔欠損症や心房中隔欠損症、ファロー四徴症などの先天性心疾患が約25〜30%にみられます。
- 感覚器・眼科・耳鼻科:高度の近視、眼瞼下垂、涙道閉塞、難聴(伝音性・感音性)を伴う頻度が高く、コミュニケーションの遅れに直結します。
- 精神・行動面:言葉の表出障害、睡眠障害、自傷行為(皮膚を掻きむしる、頭を打ち付けるなど)、自閉スペクトラム傾向が顕著になる場合があります。
【寿命と成人期の経過】大人になった患者の暮らしと医療ケアの継続性
「寿命はどのくらいなのか」「大人になっても生活できるのか」という疑問は、診断を受けた家族が最も直面する不安の一つです。
過去には重度の先天性心疾患や乳幼児期の重篤な呼吸器感染症、腸閉塞などによって早期に命を落とすケースもありました。しかし現代の高度新生児医療や外科手術技術の進歩、誤嚥防止をはじめとする徹底した合併症管理により、多くの患者が成人期(40代〜50代以降)を迎えることが一般的になっています。
成人期に移行した患者(大人)においては、小児期とは異なる新たな課題が浮上します。
例えば、加齢に伴う関節拘縮や側弯症の進行、骨粗鬆症、歯周病の悪化、行動障害の慢性化などが挙げられます。小児科から成人診療科(内科やリハビリテーション科)への円滑な移行期医療(トランジション)の確立が、全国の主要医療機関で急務の課題として取り組まれています。
【療育支援と最新サポート】生活の質を高める早期療育と家族支援の現場
現時点で遺伝子そのものを根本的に修復する根治療法は確立されていませんが、生活の質(QOL)を最大化するための対症療法と早期療育支援が目覚ましい成果を上げています。
言葉によるコミュニケーションが難しい場合でも、タブレット端末を活用したAAC(拡大代替コミュニケーション)やサイン言語を導入することで、意思疎通のストレスが大幅に軽減され、パニックや自傷行動の抑制につながります。
理学療法(PT)、作業療法(OT)、言語聴覚療法(ST)を乳幼児期から計画的に導入し、特別支援学校や放課後等デイサービス、障害福祉サービスとの連携を図ることが不可欠です。また、当事者家族会(CdLS親の会など)を通じた情報共有や心理的サポートは、孤立を防ぎ前向きな療育環境を築くための大きな支えとなっています。
【コルネリア・デ・ランゲ症候群】に関するよくある質問(FAQ)
Q1:コルネリア・デ・ランゲ症候群は出生前診断で分かりますか?
A1:胎児超音波検査で顕著な発育遅延(IUGR)や四肢の形態異常、心疾患などが疑われる契機にはなりますが、一般的なNIPT(新型出生前診断)の標準項目には含まれていません。臨床的に強く疑われる特殊な状況下で羊水穿刺による網羅的遺伝子解析を行わない限り、出生前の確定診断は容易ではありません。
Q2:遺伝する病気なのでしょうか?次の子どもへの影響は?
A2:多くは突然変異によって生じるため、親から遺伝したものではありません。両親に変異がない場合、次子への再発リスクは1〜2%程度(性腺モザイクを考慮した確率)とされています。不安がある場合は臨床遺伝専門医による遺伝カウンセリングを受けることが推奨されます。
Q3:知的障害の程度はどのくらいですか?会話はできますか?
A3:重度から中等度の知的障害を伴うケースが多いですが、軽症例では身の回りの自立や簡単な会話が可能な場合もあります。言語表出が困難でも理解力が高く保たれていることが多いため、視覚支援ツールやジェスチャーを用いた個別最適なコミュニケーション支援が有効です。
まとめ:理解の促進と切れ目のない包括的サポートに向けて
コルネリア・デ・ランゲ症候群は、特徴的な顔貌や成長障害、複合的な合併症を持つ難病ですが、医療管理の進歩と療育支援の充実により、一人ひとりの可能性を大きく広げられる時代へと変化しています。
乳幼児期の早期発見・早期介入から、学童期の教育支援、そして成人期の就労・生活支援に至るまで、医療・福祉・教育が一体となった切れ目のないネットワークが求められています。社会全体が疾患の特性を正しく理解し、当事者と家族が安心して地域社会で歩み続けられる環境整備が期待されます。 (あわせて読みたい:元NHK山本哲也アナの現在は?異動の真相や退職後の最新動向を徹底追跡) (出典: コルネリア デ ランゲ 症候群(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。